Εισαγωγή
Οι διαταραχές επαναλήψεων των νουκλεοτιδίων ανήκει σε μια ομάδα νευρολογικών διαταραχών που προκαλούνται από επαναλαμβανόμενες γενετικές επεκτάσεις στο DNA. Ανάλογα με το ρυθμό επέκτασης επηρεάζεται η ομαλή λειτουργία του νευρικού συστήματος και εμφανίζονται τα συμπτώματα σε διάφορα στάδια της ανάπτυξης (Bachhuber, 2026) .
Το ανθρώπινο DNA κατέχει επαναλαμβανόμενα μοτίβα σχεδόν στο 30% της συνολικής του έκτασης. Οι επαναλήψεις των νουκλεοτιδίων φάνηκαν να αυξήσουν την ποικιλότητα και διαμορφώθηκε κατά την εξελικτική πορεία. Επαναλήψεις συναντάται και στα γονίδια μέσα στις ονομαζόμενες εσωνικές (αμετάγραφες), ενώ στις εξωνικές (μεταγραφόμενες) περιοχές που υπάρχουν και καθορίζουν την έκφραση της πρωτεΐνης. Σε περίπτωση όπου οι επεκτάσεις είναι περισσότερες του φυσιολογικού οι πολυμεράσες δεν θα μπορέσουν να μεταγράψουν το γονίδιο λόγω των μακρυνών και διαφορετικών θέσεων δημιουργώντας κατά αυτό τον τρόπο πρόβλημα στην έκφραση και παρουσία της πρωτεΐνης.
Οι επαναλήψεις συνήθως γίνονται υπό μορφή τριπλετών, δηλαδή επαναλαμβανόμενης τριάδας νουκλεοτιδίων. Συνήθως τα γνωστότερα τρινουκλεοτιδικά σχήματα που αποδίδονται σε νόσο είναι CAG-CGG-GTG-GAA στα οποία αναλόγως τον αριθμό τους σχετίζονται με κάποια νευρολογική διαταραχή (Chen et al., 2024) .
Αιτία της γενετικής παθοφυσιολογίας
Η αιτία της παθοφυσιολογίας των νουκλεϊκών επαναλήψεων παραμένει αδιευκρίνιστη. Αυτό που φαίνεται είναι κάθε νέα γενιά θα έχει μεγαλύτερο αριθμό επαναλήψεων αυξάνοντας δραματικά την προδιάθεση σε νευρολογική νόσο. Μεγαλύτερος παράγοντας είναι η αυξημένη αναπαραγωγική ηλικία των γονέων σε περίπτωση που κληθούν να κάνουν απόγονο. Ο γενετικός ανασυνδυασμός προκαλεί προοδευτική μετάλλαξη ενισχύοντας τις γενετικές επεκτάσεις στα γονίδια.
Πρόβλεψη στην αναμονή των τρινουκλεοτιδικών επαναλαμβανόμενων επαναλήψεων δεν υπάρχουν μέχρι σήμερα. Η σύγχρονη διαγνωστική έχει συσχετίσει τον αριθμό των επαναλήψεων με την εμφάνιση προδιάθεσης, χαμηλού, μεσαίου και παθολογικού φαινότυπου στον άνθρωπο. Τέτοιες γενετικές νόσοι είναι η νόσος Huntington, νόσος του εύθραυστου X (X-Fragile Syndrome), μυοτονική δυστροφία και η αταξία Frederick εμπίπτουν στο μέγεθος τρινουκλεοτιδικών επαναλήψεων στο γονιδίωμα (Handsaker et al., 2025).
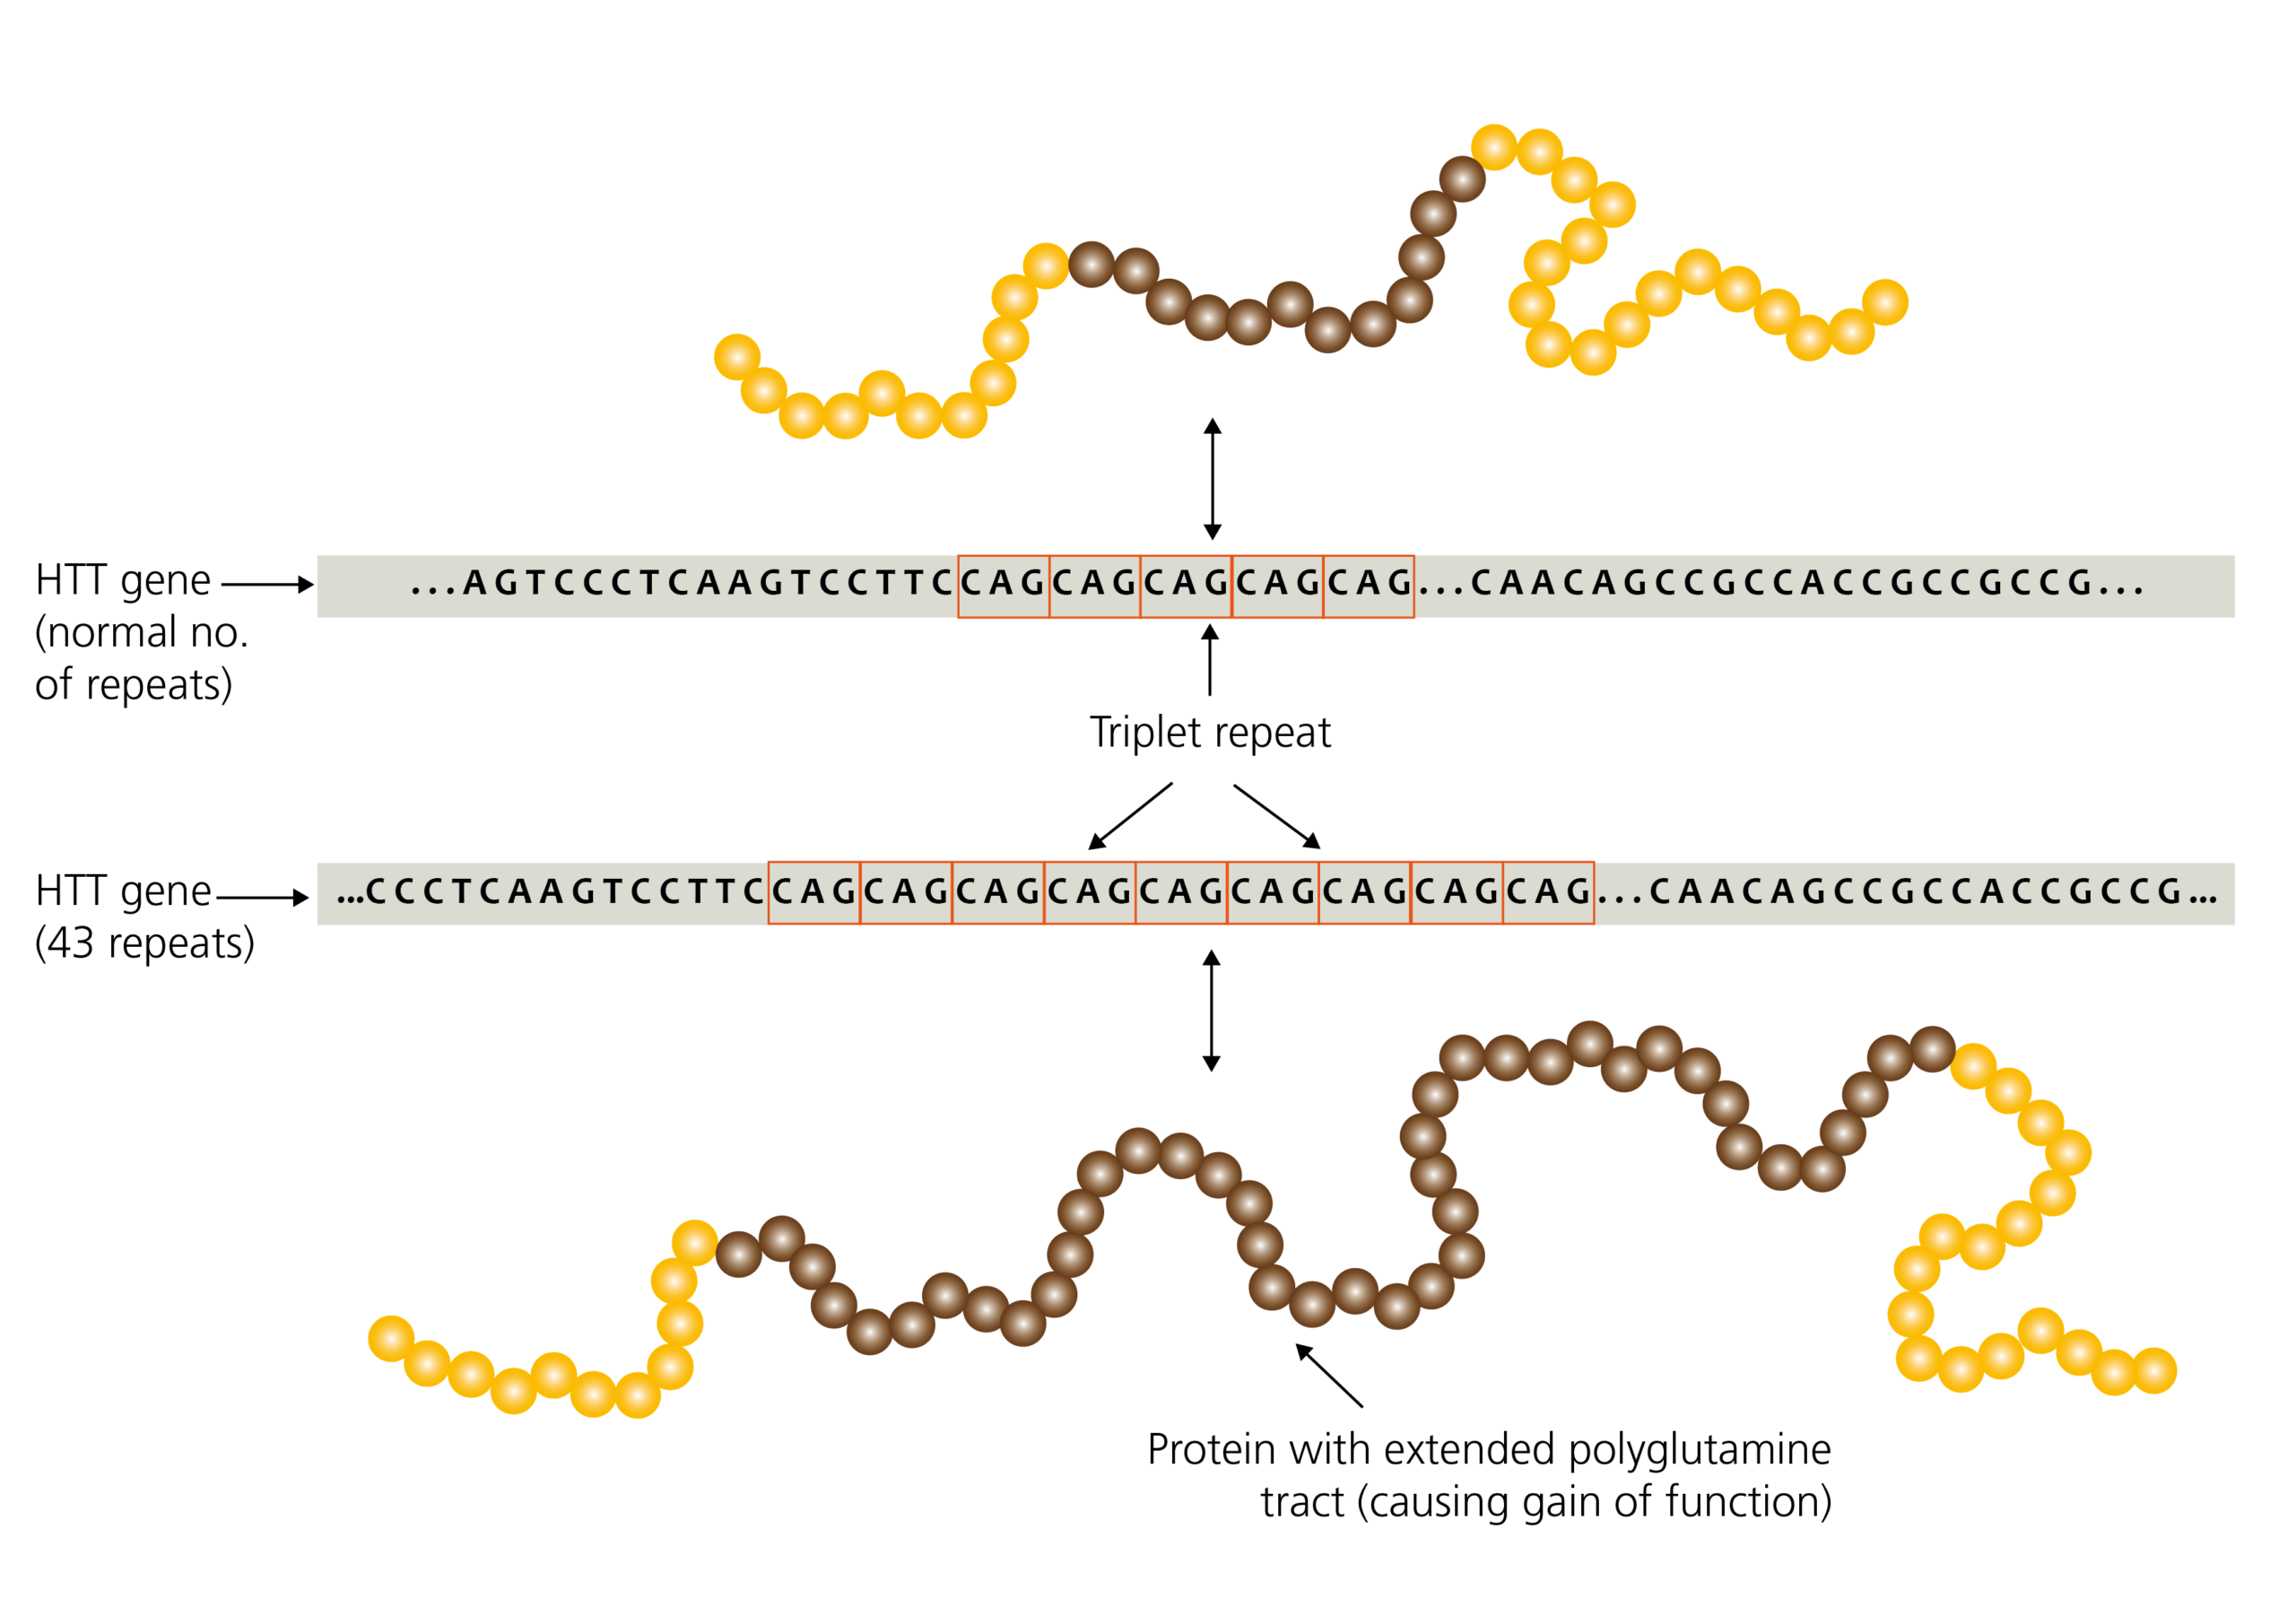
Παράδειγμα τρινουκλεοτιδικής εξάπλωσης στο γονίδιο HTT της νόσου Huntington.Νόσος του Huntington
Η νόσος του Huntington είναι μια θανάσιμη κληρονομική νόσος που προκαλείται από γενετικές επεκτάσεις στο γονίδιο HTT. Μετά από καθορισμένο αριθμό τρινουκλεοτιδικών επαναλήψεων CAG κωδικοποιείται το αμινοξύ της γλουταμίνης σχηματίζοντας η χουντικτίνη πρωτεϊνη πολυγλουταμινικά Q άκρα (Aldous et al., 2024) . Το πολυγλουταμινικό άκρο τείνει να μεταβιβάζεται κατά αύξοντα αριθμό στην επόμενη γενιά, αυτό έχει ως αποτέλεσμα την ανάπτυξη τοξικότητα αναδιατάσσοντας τον νευρικό ιστό με σταδιακή θανάτωση των νευρώνων. Σε ασθενείς με Huntington παρατηρείται η προοδευτική απώλεια γνωστικών και κινητικών λειτουργιών οδηγώντας τον οργανισμό σε σταδιακή αποδυνάμωση. Υπολογίζεται η μέση ηλικία επιβίωσης ασθενών με Huntington στα 15-20 έτη (Tong et al., 2024).
Ανάλυση του γονιδιώματος
Οι τρινουκλεοτιδικές επαναλήψεις εντοπίζονται με την ποιοτική μέθοδο της αλυσιδωτής αντίδρασης πολυμεράσης (PCR). Στην ηλεκτροφόρηση αποτυπώνονται τα μοριακά θραύσματα και υπολογίζεται το μέγεθος σε bps και καθορίζεται ο αριθμός των επαναλήψεων. Σε περίπτωση παθολογικής εξάπλωσης των τρινουκλεοτιδικών επαναλήψεων τότε ο ασθενής και η οικογένεια του θα πρέπει να απευθυνθούν στον εκάστοτε θεράπον ιατρό για την έναρξη της αγωγής.
Εξάπλωση μεταλλάξεων και κληρονομικότητα
Τα γενετικές παθήσεις τείνουν να μεταβιβάζονται στην επόμενη γενιά έχοντας διαφορετικό πρότυπο κληρονόμησης και εκδήλωσης. Η πρόβλεψη μιας γενετικής πάθησης εκτιμάται με το ποσοστό του γενετικού κινδύνου και την οικογενειακή προδιάθεση, καθώς και τους εξωγενείς παράγοντες όπως το περιβάλλον και η ποιότητα ζωής του ατόμου.
Γενετική Ανάλυση & Συμβουλευτική
Στο κέντρο Γενετικής Συμβουλευτικής της Human Genomics διερευνούμε το ανθρώπινο γονιδίωμα και υπολογίζουμε την γενετική προδιάθεση και τον γενετικό κίνδυνο.
Αναφορές
- Aldous, S.G., Smith, E.J., Landles, C., Osborne, G.F., Cañibano-Pico, M., Nita, I.M., Phillips, J., Zhang, Y., Jin, B., Hirst, M.B., Benn, C.L., Bond, B.C., Edelmann, W., Greene, J.R. and Bates, G.P. (2024). A CAG repeat threshold for therapeutics targeting somatic instability in Huntington’s disease. Brain. doi:10.1093/brain/awae063.
- Bachhuber, A. (2026). Trinukleotid-Erkrankungen. Die Radiologie, 66(4), pp.258–263. doi:10.1007/s00117-026-01561-2.
- Chen, Z., Morris, H.R., Polke, J., Wood, N.W., Gandhi, S., Ryten, M., Houlden, H. and Tucci, A. (2024). Repeat expansion disorders. Practical Neurology, pp.pn-003938. doi:10.1136/pn-2023-003938.
- Handsaker, R.E., Kashin, S., Reed, N.M., Tan, S., Lee, W.-S., McDonald, T.M., Morris, K., Kamitaki, N., Mullally, C.D., Morakabati, N.R., Goldman, M., Lind, G., Kohli, R., Lawton, E., Hogan, M., Ichihara, K., Berretta, S. and McCarroll, S.A. (2025). Long somatic DNA-repeat expansion drives neurodegeneration in Huntington’s disease. Cell, 188(3). doi:10.1016/j.cell.2024.11.038.
- Tong, H., Yang, T., Xu, S., Li, X., Liu, L., Zhou, G., Yang, S., Yin, S., Li, X.-J. and Li, S. (2024). Huntington’s Disease: Complex Pathogenesis and Therapeutic Strategies. International journal of molecular sciences, [online] 25(7), pp.3845–3845. doi:10.3390/ijms25073845.
Άρθρο της HumanGenomics
Μιχαήλ Σεβνταλής
Βιοεπιστήμονας Γενετικής/Βιοπληροφορικής & Σύμβουλος Γενετικής
Related articles
14 Σεπτεμβρίου, 2026